



Entendendo a Regra Final da FDA sobre Identificação Única de Dispositivos (UDI)
A FDA publicou recentemente sua regra final sobre Identificação Única de Dispositivos (UDI) para dispositivos médicos. Aqui estão algumas informações sobre a nova regra e como ela pode afetar você.
Contexto
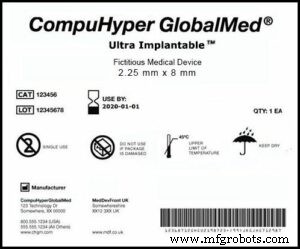
Um exemplo de como seria um identificador único de dispositivo (UDI) em uma etiqueta de dispositivo médico.
UDI é uma identificação única aplicada a dispositivos médicos. Se você é fornecedor de dispositivos médicos, pode se adaptar à UDI com relativa facilidade em seus processos existentes de identificação e gerenciamento de dados. Para os demais, a regra final da UDI publicada no Federal Register em 24 de setembro de 2013 pode apresentar alguns desafios. Esta regra entra em vigor em 23 de dezembro de 2013, com certas disposições tendo datas de conformidade posteriores. Alguma implementação em fases desta regra ocorrerá ao longo de um período de 7 anos.
A FDA recebeu e analisou aproximadamente 270 submissões de comentários sobre a regra proposta em 19 de novembro de 2012, de aproximadamente 225 fontes, incluindo: indivíduos (profissionais de saúde, acadêmicos, consumidores e outros), organizações (grupos de consumidores, hospitais, associações de saúde, fontes militares e governamentais, e outros) e indústria privada (fabricantes de dispositivos, associações da indústria, distribuidores e outros). Esses comentários forneceram aproximadamente 1.700 páginas de feedback e comentários sobre a regra proposta.
Benefícios
A regra final busca estabelecer "um sistema para identificar adequadamente dispositivos através da distribuição e uso", e exige que a etiqueta de dispositivos médicos inclua um identificador único de dispositivo (UDI), exceto onde a regra prevê uma exceção ou colocação alternativa.
A regra pretende estabelecer a UDI como uma chave de dados que leva a informações que podem ser analisadas, usadas para estabelecer controles e acessadas/disseminadas rapidamente. Usar a UDI como chave de dados irá:
- Reduzir erros médicos
- Simplificar a integração de informações de uso de dispositivos em sistemas de dados
- Permitir identificação mais rápida de dispositivos médicos com eventos adversos
- Permitir desenvolvimento mais rápido de soluções para problemas relatados
- Permitir resolução mais rápida e eficiente de recalls de dispositivos
- Comunicações de segurança da FDA mais focadas e eficazes
- Outros benefícios a serem determinados
- Formato padrão para datas fornecidas em etiquetas de dispositivos
O rotulador deve:
- Enviar informações do produto sobre dispositivos para o Banco de Dados Global de Identificação Única de Dispositivos (GUDID) da FDA, a menos que esteja sujeito a uma exceção ou alternativa.
- Garantir que a etiqueta e a embalagem de cada dispositivo médico incluam uma UDI em versão de texto simples e em forma de identificação automática que use tecnologia de captura de dados (AIDC).
- A UDI deve ser marcada diretamente no próprio dispositivo se este for destinado a ser usado mais de uma vez e destinado a ser reprocessado antes de cada uso.
Sob o sistema UDI estabelecido por esta regra, a comunidade de saúde e o público poderão identificar um dispositivo através de uma UDI que aparecerá na etiqueta e embalagem do dispositivo. A UDI também funcionará como a chave que pode ser usada para obter informações abertamente acessíveis sobre o produto médico no GUDID. O GUDID não incluirá informações de pacientes.
A regra "cumpre um requisito estatutário da seção 519(f) do Federal Food, Drug, and Cosmetic Act (FD&C Act) (21 U.S.C. 360i(f)) que orienta a FDA a estabelecer um sistema de identificação única de dispositivos para dispositivos médicos. A regra também adicionou requisitos da seção 614 do Food and Drug Administration Safety and Innovation Act (FDASIA), incluindo prazo para publicação da regra final e quando a regra deve se aplicar a dispositivos implantáveis, de suporte à vida ou de sustentação da vida."
Requisitos Técnicos
Os requisitos técnicos de uma UDI consistem em: 1) um identificador do dispositivo que corresponde à versão ou modelo do dispositivo e ao rotulador do dispositivo e 2) um identificador de produção que fornece informações variáveis, como lote ou série, número de série, data de validade ou data de fabricação.
Deve-se notar que apenas a combinação do número de série e o identificador do dispositivo fornecerão uma UDI rastreável a uma instância individual de um item. Em resposta a uma pergunta sobre a falta de rastreabilidade individual, a FDA respondeu que a UDI por lote ou série fornece identificação que permite investigação e ação para itens "fabricados sob condições essencialmente iguais" e "destinados a ter características e qualidade uniformes dentro de limites especificados" onde suficiente para seu uso pretendido.
Pontos Notáveis
Dois itens que valem a pena notar:
- A regra exige que todas as UDIs sejam emitidas sob um sistema operado por uma agência emissora credenciada pela FDA. A regra prevê um processo pelo qual um candidato buscaria credenciamento da FDA como agência emissora, mesmo que uma organização já seja uma agência emissora credenciada pela ISO.
- A regra não estabelece um único requisito de portador de dados AIDC. Em vez disso, permite qualquer portador de dados, como uma simbologia de código de barras, o que pode impactar dramaticamente usuários que esperam obter valor da tecnologia subjacente. Para realmente aproveitar a UDI, a infraestrutura deve suportar o portador de dados e a falta de um portador de dados comum impactará hospitais, provedores de saúde e outros ao longo da cadeia de suprimentos.
Exceções
Uma das maiores mudanças entre a regra proposta e a regra final é a adição de várias exceções ao requisito da UDI, conforme listado abaixo:
- Dispositivo Classe I rotulado com Código Universal de Produto (UPC) pode usar o UPC como sua UDI.
- A parte constituinte do dispositivo embalada dentro de um produto combinado do requisito de que sua etiqueta contenha uma UDI, se o produto combinado tiver uma UDI.
- Dispositivos contidos em um kit de conveniência têm uma UDI, mas exige a etiqueta e cada embalagem de dispositivo de cada kit de conveniência a ter uma UDI.
- Dispositivo Classe I que a FDA isentou por regulamento (mas mantendo o requisito contínuo de manutenção de registros) dos requisitos de boas práticas de fabricação.
- Dispositivos individuais de uso único, independentemente da classe, exceto que esta exceção não está disponível para qualquer dispositivo implantável. A embalagem do dispositivo contendo esses dispositivos individuais não é excluída e deve ter uma UDI.
- A regra final prevê que um dispositivo embalado dentro do container imediato de um produto combinado é excluído dos requisitos se o produto combinado tiver uma UDI.
Você pode ler mais sobre a regra final da UDI aqui. Se você tiver dúvidas sobre a nova regra da UDI, teremos prazer em ajudar. Basta perguntar a um especialista ou entrar em contato conosco aqui.
Tecnologia industrial
- Tecnologia Tiristor: De SCR a TRIAC, GTO e UJT
- Gestão de Qualidade de Processo Vence a Regra do Dez
- Por Dentro do Toyota MR-50: Como a Planta de Georgetown Visa Redução de 50% na Manutenção
- Top 4 Desafios da Transformação Digital para Fabricantes de Equipamentos Médicos (OEMs)
- Protegendo a Indústria 4.0: Enfrentando Desafios Únicos de Cibersegurança dos Fabricantes
- 12 Equívocos Comuns Sobre a Implementação da Identificação Única de Item (IUID)
- DoD Reafirma Compromisso com Padrões de Identificação Única de Itens (IUID)
- Como Identificar Alumínio vs. Aço: Métodos Confiáveis para Verificação Precisa de Material
- Principais Benefícios dos Metais Leves: Aumente Desempenho e Eficiência
- Entendendo Dopantes e Recristalização em Fios de Tungstênio e Molibdênio